醫療器械相關法律法規基礎知識培訓
一、引言
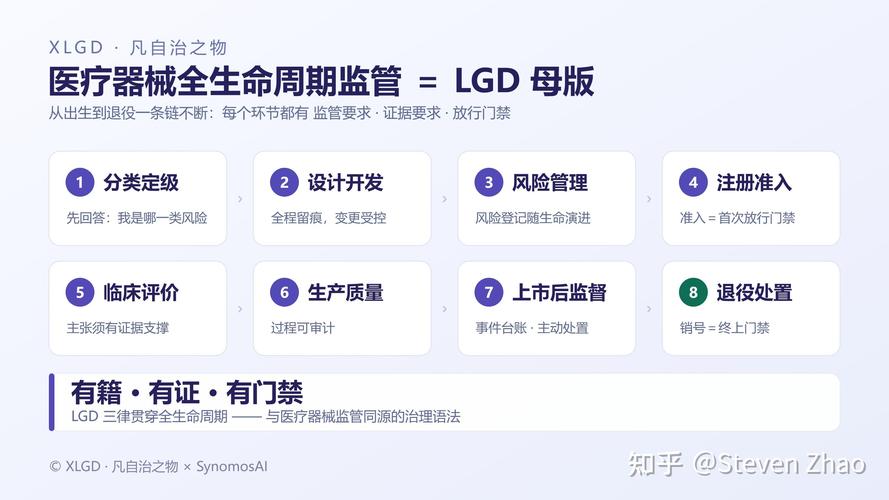
醫療器械直接關系人體健康和生命安全,其研制、生產、經營、使用等全生命周期均受到嚴格的法律規制。對醫療器械行業從業者而言,掌握相關法律法規不僅是合規經營的基本要求,更是保障產品質量、防范法律風險的核心能力。本培訓圍繞我國醫療器械法規體系的核心內容,作一次基礎知識梳理。
二、我國醫療器械法規體系概覽
我國醫療器械法規體系以《醫療器械監督管理條例》(國務院令第739號,2021年6月1日起施行)為核心,輔以部門規章、規范性文件和技術指導原則,形成層級分明的框架:
- 第一層:行政法規——《醫療器械監督管理條例》,規定監管體制、產品注冊與備案、生產與經營許可、不良事件監測等基本制度。
- 第二層:部門規章——包括《醫療器械注冊與備案管理辦法》《醫療器械生產監督管理辦法》《醫療器械經營監督管理辦法》《醫療器械使用質量監督管理辦法》等,由國家市場監督管理總局和國家藥品監督管理局制定。
- 第三層:規范性文件與技術指導原則——如《醫療器械分類規則》《醫療器械通用名稱命名規則》以及各類產品技術審查指導原則等,為具體操作提供細化依據。
三、核心法律制度要點
1. 分類管理:三類風險管理
我國對醫療器械實行按風險程度分類管理:
- 第一類:風險程度低,實行產品備案管理,由設區的市級藥監部門負責。
- 第二類:具有中度風險,實行產品注冊管理,由省級藥監部門負責。
- 第三類:具有較高風險,實行產品注冊管理,由國家藥監局負責。
企業須依據《醫療器械分類目錄》判定產品類別,或申請分類界定。
2. 注冊與備案:上市前的法定門檻
- 第一類醫療器械:備案人向市級藥監部門提交備案資料,取得備案憑證后方可上市。
- 第二類、第三類醫療器械:注冊申請人完成產品檢驗、臨床評價(或臨床試驗)、質量管理體系核查等程序,經技術審評和行政審批后取得醫療器械注冊證,有效期5年。
3. 生產與經營許可:主體準入
- 生產環節:從事第二類、第三類醫療器械生產的,須取得《醫療器械生產許可證》;第一類生產實行備案管理。企業須建立與產品相適應的質量管理體系并保持有效運行。
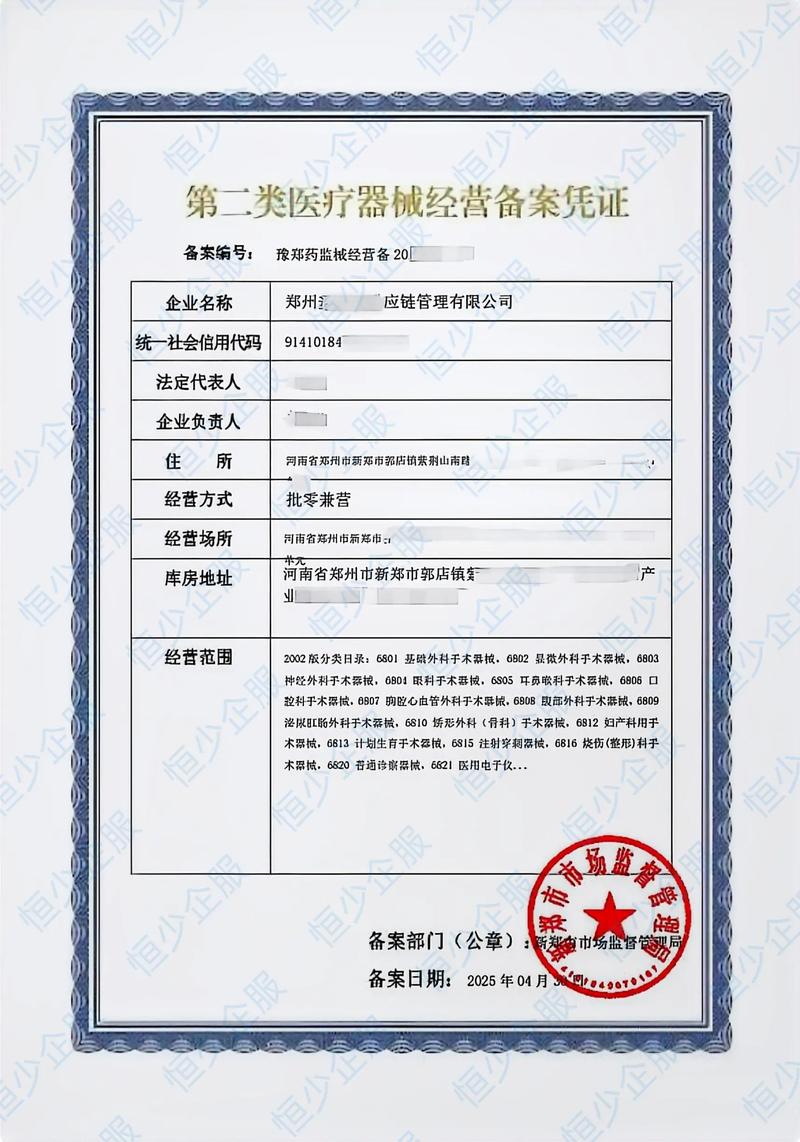
- 經營環節:從事第三類醫療器械經營的,須取得《醫療器械經營許可證》;從事第二類醫療器械經營的,實行備案管理;第一類醫療器械經營無須許可或備案。
4. 不良事件監測與再評價
- 醫療器械上市許可持有人、生產經營企業和使用單位應按規定報告醫療器械不良事件。
- 對已上市產品存在安全隱患的,藥監部門可責令召回,持有人應主動開展調查、評估和召回。
- 對不良反應報告較為集中、風險較高的產品,藥監部門組織開展再評價,必要時注銷注冊證。
四、企業合規實務提示
- 角色定位清晰:明確自身是注冊人/備案人、生產企業還是經營企業,分別承擔相應義務。
- 證照齊全有效:注冊證、生產/經營許可證件均不得超期、超范圍使用,不得出租出借。
- 體系文件落地:質量管理體系文件須覆蓋采購、生產、檢驗、銷售、售后全過程,并保留可追溯記錄。
- 廣告與宣傳合規:醫療器械廣告須經審查批準,不得含有表示功效安全的斷言、保證,不得利用廣告代言人作推薦證明。
- 進出口合規:進口醫療器械須取得注冊證或備案,境外生產企業應指定境內代理人;出口須符合進口國要求。
五、常見法律責任
- 無證生產經營:沒收違法所得、產品和工具,并處貨值金額一定倍數罰款;情節嚴重的,吊銷許可證件,對相關責任人實施行業禁入。
- 生產銷售不合格產品:根據《產品質量法》《刑法》等,可能同時承擔行政責任和刑事責任(如生產、銷售不符合標準的醫用器材罪)。
- 未履行不良事件報告義務:責令改正、警告,逾期不改可處以罰款。
六、
醫療器械法律法規體系龐大且不斷更新,從業者應建立常態化的法規學習機制,將合規要求內嵌到產品設計、生產、營銷等環節。只有把法規知識轉化為日常操作規范,才能真正保障醫療器械的安全有效,實現企業的可持續發展。
如若轉載,請注明出處:http://www.waywaycn.com/product/23.html
更新時間:2026-11-05 13:11:36